奋勇争先厦医人丨《Science》子刊报道:我校药学院参与川大、浙大团队研发急性髓系白血病新靶点候选药物获突破
近日,药学院王发禄博士与四川大学、浙江大学研究团队在Science子刊Science Translational Medicine(中科院1区、TOP期刊)发表题为:“Small-molecule inhibition of YTHDC1 as a strategy against a-cute myeloid leukemia in mouse models”的研究性论文(DOI: 10.1126/scitranslmed.adu3137)。该工作不仅为靶向RNA修饰的抗肿瘤药物开发提供了新的化学实体和概念验证,也为克服急性髓系白血病(AML)异质性与耐药性、实现精准治疗开辟了新的方向。未来,及其衍生物的进一步临床转化研究,有望为AML及其他YTHDC1依赖的恶性肿瘤患者带来新的治疗希望。

图 1. m6A的添加(甲基化酶),去除(去甲基化酶)及识别(阅读蛋白)动态调控mRNA的代谢与生物学功能
在RNA表观遗传学领域,N6-甲基腺苷(m6A)是真核生物信使RNA中最丰富的转录后修饰,通过甲基化酶、去甲基化酶和识别蛋白动态调控mRNA代谢与功能,在多种生理和病理过程中发挥关键作用。其中,m6A阅读器蛋白YTHDC1在RNA剪接、多聚腺苷酸化和核输出等核内过程中扮演重要角色,其异常表达与AML的发生发展密切相关。YTHDC1在AML细胞中过表达,对白血病细胞增殖、生存及白血病干细胞(LSC)的自我更新至关重要,被视为治疗AML的潜在靶点。然而,迄今为止尚未报道具有体内活性的高效YTHDC1抑制剂,其治疗潜力仍属未知。

图2. A.苗头化合物优化得到YL-5092及阴性对照YL-NC的结构及对YTHDC1蛋白抑制活性验证,以上实验结果证实具有良好选择性的YL-5092能有效抑制YTHDC1蛋白
为此,研究团队通过基于荧光偏振的高通量筛选,从约2.5万个化合物中发现了先导化合物Hit-1,并经过结构导向的逐步优化,最终获得了首个具有纳摩活性(IC50 = 7.4 nM)的高选择性YTHDC1小分子抑制剂。通过X射线晶体学解析了与YTHDC1 YTH结构域的复合物结构(分辨率1.65 Å),揭示了其通过氢键、疏水相互作用和π-π堆积等与关键残基结合,占据m6A结合口袋并诱导局部构象变化,从而竞争性抑制YTHDC1与m6A -RNA的结合。选择性实验表明,对其他YTH家族蛋白(YTHDC2、YTHDF1-3)、IGF2BP1-3、HNRNPA2B1以及416种激酶均无显著抑制活性,表现出优异的选择性。

图3. YL-5092能剂量依赖性的抑制AML细胞(MOLM-13和U937,上述实验结果证实YL-5092在活细胞中对YTHDC1的特异性靶向作用
在细胞层面,在AML细胞中能选择性结合并稳定YTHDC1蛋白,阻碍其与m6A底物的结合,并显著抑制YTHDC1介导的液-液相分离(LLPS)及核凝聚体形成。进一步机制研究表明,处理导致YTHDC1下游关键靶基因(如MYC、FOXM1、GINS1、MCM2/4/5)的mRNA稳定性下降、表达降低,进而通过转录组与表观转录组整合分析,系统揭示了通过干扰YTHDC1依赖的m6A修饰转录本稳定性,调控细胞周期、凋亡和分化相关通路。

图 4. YL-5092在体外抗AML细胞活性结果证实其对AML相关细胞抑制效果良好
在体外抗白血病活性评价中,对多种AML细胞系及原代AML样本均表现出强效生长抑制活性(IC50范围0.28–2.87 μM),并能诱导细胞周期阻滞、促进凋亡和髓系分化。值得注意的是,能显著抑制AML白血病干细胞/祖细胞(LSPCs)的集落形成能力,而对正常脐带血来源的造血干细胞/祖细胞(HSPCs)影响甚微,展现出良好的治疗窗口。

图 5. 在两种AML细胞的CDX动物模型中,YL-5092单独给药,对小鼠具有一定的治疗效果,均可延长小鼠生存期。
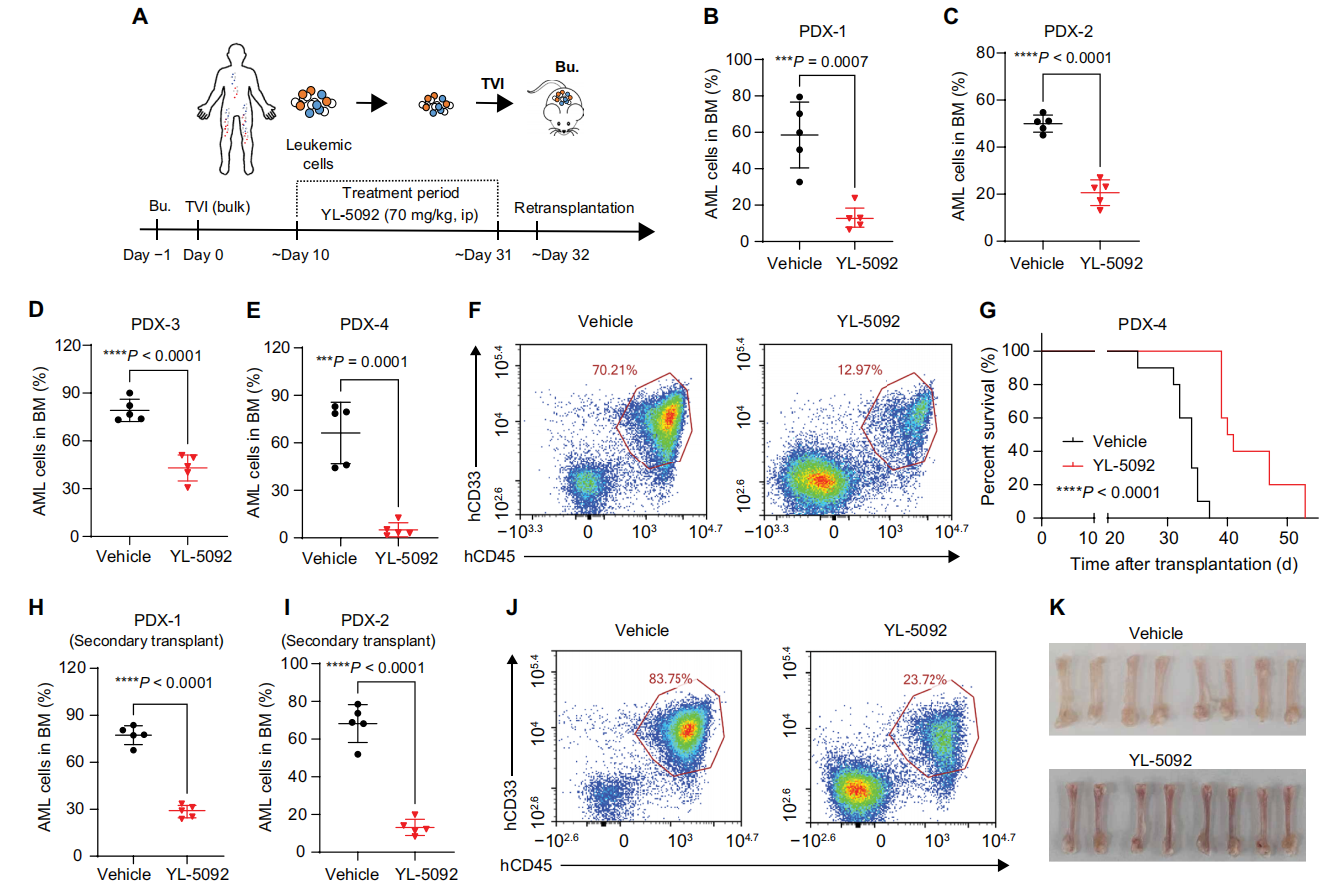
图 6. YL-5092在 PDX 小鼠模型中的单独用药治疗结果显示,YL-5092对YTHDC1的药理学抑制可显著抑制白血病进展,并在体内损害遗传异质性原发性AML标本中的功能性LSCs
 图 7. YL-5092联合Ven/Aza的治疗效果显示,YL-5092+Ven/Aza联合治疗相较于单一治疗显示出更强的抗白血病效果和生存期延长。同样,在 PDX 模型中,联合治疗也能降低小鼠骨髓中的白血病负荷并延长其生存时间
在体内研究中,具有良好的药代动力学特征和安全性,在细胞系来源和患者来源的AML异种移植模型中均能显著抑制白血病进展、降低肿瘤负荷、延长小鼠生存期,并能有效损伤白血病干细胞功能。此外,与临床标准疗法Venetoclax/Azacitidine(Ven/Aza)联用表现出强效协同抗白血病效应,并能克服Ven/Aza耐药相关通路,为AML联合治疗提供了新策略。
本研究首次报道了具有体内高效抗白血病活性的YTHDC1选择性抑制剂,通过多维度机制研究系统阐明了其通过干扰YTHDC1功能、破坏m6A依赖的转录本稳定性进而抑制AML的分子基础。该工作不仅为靶向RNA修饰的抗肿瘤药物开发提供了新的化学实体和概念验证,也为克服AML异质性与耐药性、实现精准治疗开辟了新的方向。未来,及其衍生物的进一步临床转化研究,有望为AML及其他YTHDC1依赖的恶性肿瘤患者带来新的治疗希望。
此项工作体现了我校在基础研究合作与药物开发的创新能力与科研实力。论文中相关研究工作得到福建省自然科学基金(No. 2025J01330584)和厦门市自然科学基金(No.3502Z202472032)的资助。
共同第一作者:
 王发禄
厦门医学院,药学院,讲师,主要负责《有机化学》《药物化学》等课程教学;
主持福建省自然科学基金、福建省科技创新联合项目、厦门市自然科学基金等;
发表论文10余篇,以第一作者发表SCI检索论文3篇,申报专利2项。
主要研究方向:小分子药物设计合成及活性研究、肿瘤靶向药物研究。